个体化改变的是非临床研究的设计方式,而不是科学验证本身。癌症疫苗与现有疗法更可能形成互补,也将带来更多疾病模型、免疫评价和联合用药研究需求。
一、一项真正值得关注的Ⅲ期进展
2026年8月19日,默沙东与Moderna公布个体化新生抗原疗法intismeran autogene(V940,也称mRNA-4157)的Ⅲ期临床试验顶线结果。该疗法与PD-1抑制剂帕博利珠单抗联合使用,在完全切除的ⅡB—Ⅳ期高风险黑色素瘤患者中,达到了无复发生存期和无远处转移生存期两个关键终点。〔1〕
该研究共纳入1137名患者。根据企业公告,这是个体化新生抗原疗法以及mRNA癌症疗法首次取得Ⅲ期阳性结果。现阶段公布的仍是顶线结果,具体效应量、完整安全性数据及总生存期结果仍有待后续学术会议和研究随访披露。
现阶段可以确认:联合方案相较帕博利珠单抗单药,在复发控制和远处转移控制方面取得了统计学显著且具有临床意义的改善;但它仍是研究性疗法,不能将新闻中的“阳性结果”直接等同于已经获批上市。
“风险降低49%”应该如何理解?
在此前开展的Ⅱb期研究中,共有157名高风险Ⅲ—Ⅳ期黑色素瘤患者参与试验。经过中位约5年的随访,V940联合帕博利珠单抗,相较单独使用帕博利珠单抗,将复发或死亡风险降低了49%,将远处转移或死亡风险降低了59%。〔2〕
这里的49%是基于风险比得出的相对风险下降,并不等于“49%的患者从此不会复发”。同时,现有结果来自联合治疗,不能简单归结为癌症疫苗单独发挥了全部作用。对于面向公众的传播,使用“降低复发或死亡风险”比“复发概率降低一半”更准确。
二、癌症疫苗,与常见的预防性疫苗并不相同
此次受到关注的V940是一种治疗性癌症疫苗。它主要面向已经确诊、完成手术切除但仍存在较高复发风险的患者,目的不是预防肿瘤第一次发生,而是帮助免疫系统识别并清除术后可能残留的癌细胞。
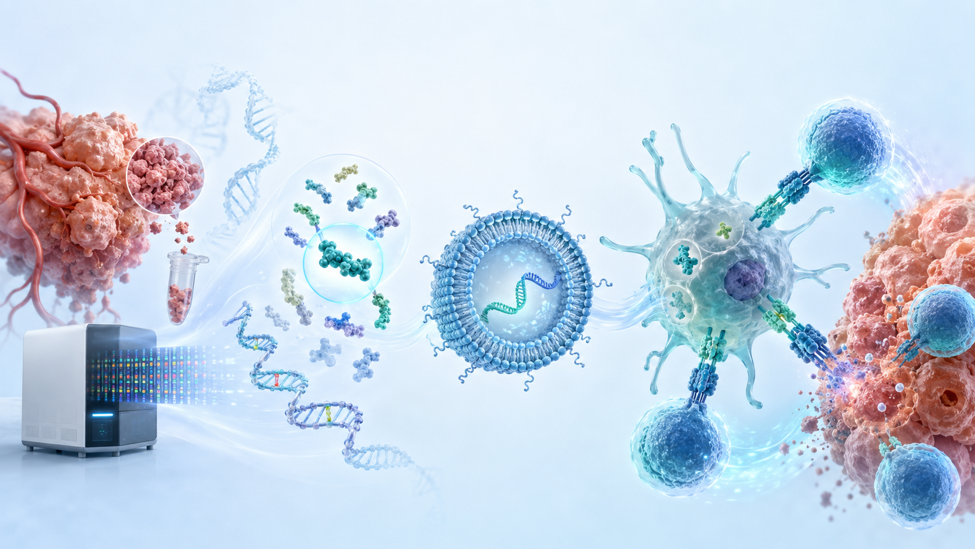
图1 个体化新生抗原mRNA疫苗的基本路径:肿瘤测序、抗原筛选、mRNA构建、免疫激活与肿瘤识别
1. 寻找差异:对患者肿瘤组织及对照样本进行测序,识别肿瘤特有的突变。
2. 筛选靶点:利用算法预测哪些突变可能形成能够被免疫系统识别的新生抗原。
3. 定制产品:将筛选出的新生抗原信息编码进合成mRNA;V940最多可编码34种新生抗原。
4. 训练免疫:给药后产生相应抗原并完成呈递,诱导特异性T细胞识别和攻击携带相关突变的癌细胞。
一个通俗的比喻:癌症疫苗负责把“敌人的特征”重新教给免疫系统;PD-1抑制剂则解除免疫细胞的“刹车”。
三、新技术不是替代关系,而是组合关系
癌症疫苗的进展并不意味着手术、免疫治疗、靶向治疗、化疗或放疗将被替代。以V940为例,临床研究本身就是在手术完整切除后,将个体化疫苗与已经建立标准治疗地位的帕博利珠单抗联合使用。它验证的是“新增一种免疫工具”的价值,而不是由一种技术包揽全部治疗环节。
肿瘤具有高度异质性。同一种癌症,在不同患者身上的突变特征、免疫状态、疾病阶段和耐药机制都可能不同。即使个体化癌症疫苗最终获批,也很难覆盖全部癌种和全部患者。未来更现实的研发方向,是围绕不同癌种、分期和患者特征,寻找更合适的组合。
1. 免疫联合:与PD-1、PD-L1、CTLA-4等免疫检查点抑制剂配合。
2. 治疗协同:与靶向药、化疗或放疗配合,改善抗原释放及肿瘤免疫微环境。
3. 场景分层:分别探索术后辅助治疗、围手术期治疗、晚期治疗及耐药患者。
4. 方案优化:根据癌种和免疫状态调整抗原选择、给药剂量、顺序和免疫程序。
因此,癌症疫苗不会削弱其他肿瘤药物的研发价值。相反,药物组合和患者分层越精细,越需要可靠的疾病模型、药效验证、作用机制、免疫学评价与联合用药研究。
四、高度个体化,是否意味着动物实验没有意义?
这是一个常见误解。患者之间的抗原序列不同,确实意味着传统“一种固定产品、一套固定动物试验”的思路需要调整;但个体化并不会让药物直接越过非临床研发。它改变的是证据组织方式,而不是科学验证的必要性。
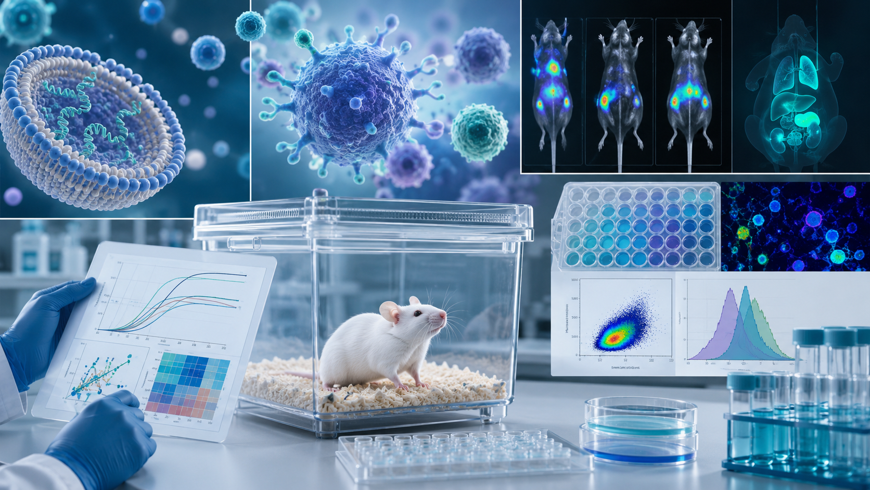
图2 非临床研究围绕技术平台、代表性构建体、动物模型、体内分布、免疫反应和安全性逐层建立证据
通常采用“平台评价+代表性产品+具体适应症”的研究策略
1. 共同技术平台:评价mRNA骨架、脂质纳米颗粒或其他递送系统、制剂组成、给药途径与生产工艺的共性风险。
2. 代表性构建体:验证抗原表达、加工与呈递、T细胞应答、肿瘤生长抑制及免疫记忆等关键环节。
3. 体内过程与安全性:研究组织分布、表达持续时间、局部耐受性、先天免疫激活、重复给药毒性及潜在靶器官风险。
4. 适应症与联合方案:通过适宜肿瘤模型研究给药剂量、顺序、间隔和疗程,并观察联合用药是否带来新的药效或安全性变化。
一个关键区别
需要特别说明:并不是为每位患者定制的每一批疫苗都重新开展一整套动物试验。更合理的路径,是通过平台级研究、代表性序列或模拟产品、工艺一致性与必要的桥接研究,形成能够覆盖个体化产品变化范围的证据。
动物模型仍然回答着不可替代的问题
人与实验动物的免疫系统存在差异,任何动物模型都无法完整复制患者的肿瘤及个体化抗原。这是模型的边界,而不是取消模型的理由。研究者需要根据问题选择同源移植模型、人源化模型、HLA转基因模型或其他相关模型,并清楚说明其适用范围。
动物研究的核心价值,不是预测每一位患者最终会获得多大临床获益,而是在进入人体前尽可能回答:产品是否能够表达预期抗原、是否诱导目标免疫反应、给药方案是否合理、递送系统去向如何、是否出现不可接受的毒性,以及联合治疗是否增加新的风险。
五、监管关注正在从“有没有产品”走向“证据是否完整”
2024年,国家药品监督管理局药品审评中心公开征求《肿瘤治疗性疫苗非临床研究技术指导原则》意见,提出应通过科学、规范的非临床药理、药代及安全性研究,为后续临床试验和产品上市提供依据。〔4〕这说明,肿瘤治疗性疫苗正在从早期概念探索逐步走向平台化、规范化和注册化。
2026年8月,FDA又发布了针对主动免疫治疗产品效力评价的指导原则草案,关注效力检测方法及效力保证策略。〔5〕这类监管动向意味着,行业竞争不再只是“能否做出一批mRNA产品”,还包括抗原筛选是否可靠、递送平台是否稳定、动物模型是否合理、免疫指标是否充分、生产与效力检测能否保持一致。
研发逻辑正在变化:越是高度定制化的产品,越需要用平台化证据证明其中不变的部分,用代表性研究覆盖可变的部分,并通过持续的质量控制确保每批产品符合预期。
六、药晨医药:为前沿肿瘤技术提供临床前研究支持
药晨医药聚焦药理药效学、药代动力学及安全性评价等临床前研究服务,已具备多物种动物实验和多类型研究的承载条件,并持续建设面向创新药、生物技术产品及新型疗法的一站式研究能力。
针对癌症疫苗、mRNA药物及其他肿瘤免疫治疗项目,药晨医药可围绕项目特点和研发阶段,开展或协助规划以下研究工作:
1. 模型与概念验证:肿瘤动物模型选择、模型构建、候选产品筛选和初步药效评价。
2. 单药与联合药效:评价单独给药及与免疫、靶向、化疗等方案联合后的抗肿瘤作用。
3. 免疫学评价:围绕细胞免疫、免疫因子、肿瘤微环境及相关生物标志物设计检测方案。
4. 给药方案优化:探索剂量、频次、给药顺序、免疫程序及样本采集时间点。
5. 体内过程与安全探索:根据产品阶段开展样本分析、组织分布及探索性安全研究,为后续规范化评价提供依据。
对于前沿疗法,临床前研究不是研发流程中可以压缩掉的“手续”,而是降低技术风险、优化临床方案并提高研发成功率的重要环节。药晨医药希望通过灵活的项目设计、多学科协作及规范的数据管理,帮助研发团队更早识别问题、更高效地完成从科学概念到临床证据的转化。
结语
癌症疫苗让精准医疗向前迈出了一步,但它并不会让药物研发变得“无需验证”。从一项前沿技术走向真正可用的治疗产品,仍然需要跨越药效、机制、体内过程、安全性、质量控制和临床验证等多道关口。
个体化改变的是研究方法,而不是科学验证本身。当药物越来越个体化、作用机制越来越复杂、联合治疗越来越普遍,临床前研究的重要性只会更加突出。
参考资料
1. Merck / Moderna. Phase 3 INTerpath-001 met RFS and DMFS endpoints. 2026-08-19. 查看原文
2. Merck / Moderna. Five-year data for intismeran autogene plus KEYTRUDA. 2026-01-20. 查看原文
3. The Lancet. mRNA-4157 plus pembrolizumab in resected high-risk melanoma. 2024. 查看原文
4. 国家药品监督管理局药品审评中心. 《肿瘤治疗性疫苗非临床研究技术指导原则(征求意见稿)》通知. 2024-06-21. 查看原文
5. U.S. FDA. Potency Assessment of Active Immunotherapy Products — Draft Guidance. 2026-08. 查看原文
说明:本文用于行业信息交流,不构成疾病诊断、治疗建议或投资建议。文中研究产品尚处于研发阶段,最终结论以监管机构审批及正式发表数据为准。